
Ottenere l'approvazione di una Abbreviated New Drug Application (ANDA) per un peptide terapeutico generico dipende dalla dimostrazione di un'assoluta equivalenza molecolare con il farmaco di riferimento (RLD). La Food and Drug Administration (FDA) degli Stati Uniti ha storicamente mantenuto rigorose barriere normative per i peptidi generici a causa delle loro complesse variazioni strutturali e dei limiti della caratterizzazione analitica tradizionale. In base alle attuali linee guida della FDA per i peptidi generici sintetici — in particolare quelli che fanno riferimento a glucagone, liraglutide, nesiritide, teriparatide e teduglutide — gli sponsor devono dimostrare empiricamente la "uguaglianza dell'API" (API sameness). Questo standard richiede una rigorosa profilazione delle impurezze ad alta risoluzione. Lo sponsor del generico non deve solo confermare la sequenza attiva, ma anche dimostrare che la via di sintesi non introduce nuove impurezze di processo non caratterizzate che potrebbero innescare risposte immunogeniche avverse rispetto al RLD ricombinante o precedentemente sintetizzato.
Il mandato della FDA sull'uguaglianza dei peptidi e i limiti delle impurezze
Il cuore del quadro normativo della FDA per i peptidi generici complessi è la prevenzione dell'immunogenicità. Modifiche strutturali minori, in particolare sequenze inclini all'aggregazione o prodotti di degradazione non caratterizzati, possono provocare risposte di anticorpi anti-farmaco (ADA), portando alla perdita di efficacia o a grave anafilassi. Per mitigare questo rischio, la FDA impone che l'API peptidico generico proposto mostri un profilo di impurezze comparabile all'RLD.
I criteri di accettazione dell'agenzia sono rigorosamente definiti: qualsiasi nuova impurezza specificata correlata al peptide nella sostanza farmacologica generica proposta non deve superare lo 0,10%. Inoltre, per le impurezze presenti sia nel generico che nell'RLD, il livello di ciascuna impurezza nel generico non deve superare il livello riscontrato nell'RLD. Se una nuova impurezza supera la soglia dello 0,10%, o se un'impurezza condivisa supera significativamente i livelli dell'RLD, la FDA richiede tipicamente valutazioni immunogeniche in vitro e potenzialmente in vivo complete, vanificando i vantaggi in termini di costi e tempi del percorso ANDA.
Decostruzione delle classi di impurezze peptidiche
Soddisfare la soglia di uguaglianza della FDA richiede agli sponsor farmaceutici e ai loro partner di produzione di caratterizzare in modo completo ogni picco minore nel cromatogramma. Le impurezze peptidiche rientrano generalmente in due ampie categorie: impurezze correlate al prodotto e impurezze correlate al processo.
Impurezze correlate al prodotto (Varianti di sequenza)
Queste impurezze sono strutturalmente correlate allo scheletro del peptide target e derivano principalmente dalla chimica della Sintesi Peptidica in Fase Solida (SPPS). Sono spesso isobare (aventi la stessa massa nominale) o co-eluenti, rendendole eccezionalmente difficili da risolvere dal picco principale.
- Sequenze di delezione: Formate quando un ciclo di accoppiamento amminoacidico è incompleto, risultando in un peptide privo di uno specifico residuo (es. des-Gly).
- Sequenze di inserzione: Prodotte tramite errori di doppio accoppiamento in cui un amminoacido viene aggiunto due volte durante un singolo ciclo.
- Diastereoisomeri (Epimeri): Causati dalla racemizzazione (inversione chirale) degli L-amminoacidi in D-enantiomeri durante la fase di attivazione. I residui di istidina e cisteina sono particolarmente suscettibili. Poiché i diastereoisomeri possiedono pesi molecolari identici all'API target, la loro identificazione si basa interamente su una separazione cromatografica ad alta risoluzione piuttosto che sulla spettrometria di massa standard.
- Modificazioni chimiche: Queste includono l'ossidazione della metionina (formazione di solfossido), la deammidazione dell'asparagina o della glutammina e la ciclizzazione dell'aspartimmide che genera isomeri beta-aspartilici.
Impurezze correlate al processo
Questi sono residui chimici rimasti dal processo di produzione che non sono strutturalmente correlati alla catena peptidica. Questa categoria include solventi organici residui (DMF, NMP, acetonitrile), reagenti di accoppiamento, scavenger di scissione (TIPS, EDT) e controioni (TFA). Sebbene generalmente più facili da eliminare durante la cromatografia preparativa rispetto alle varianti di sequenza, le impurezze correlate al processo sono soggette a limiti severi in base alle linee guida ICH Q3C e ICH Q3D.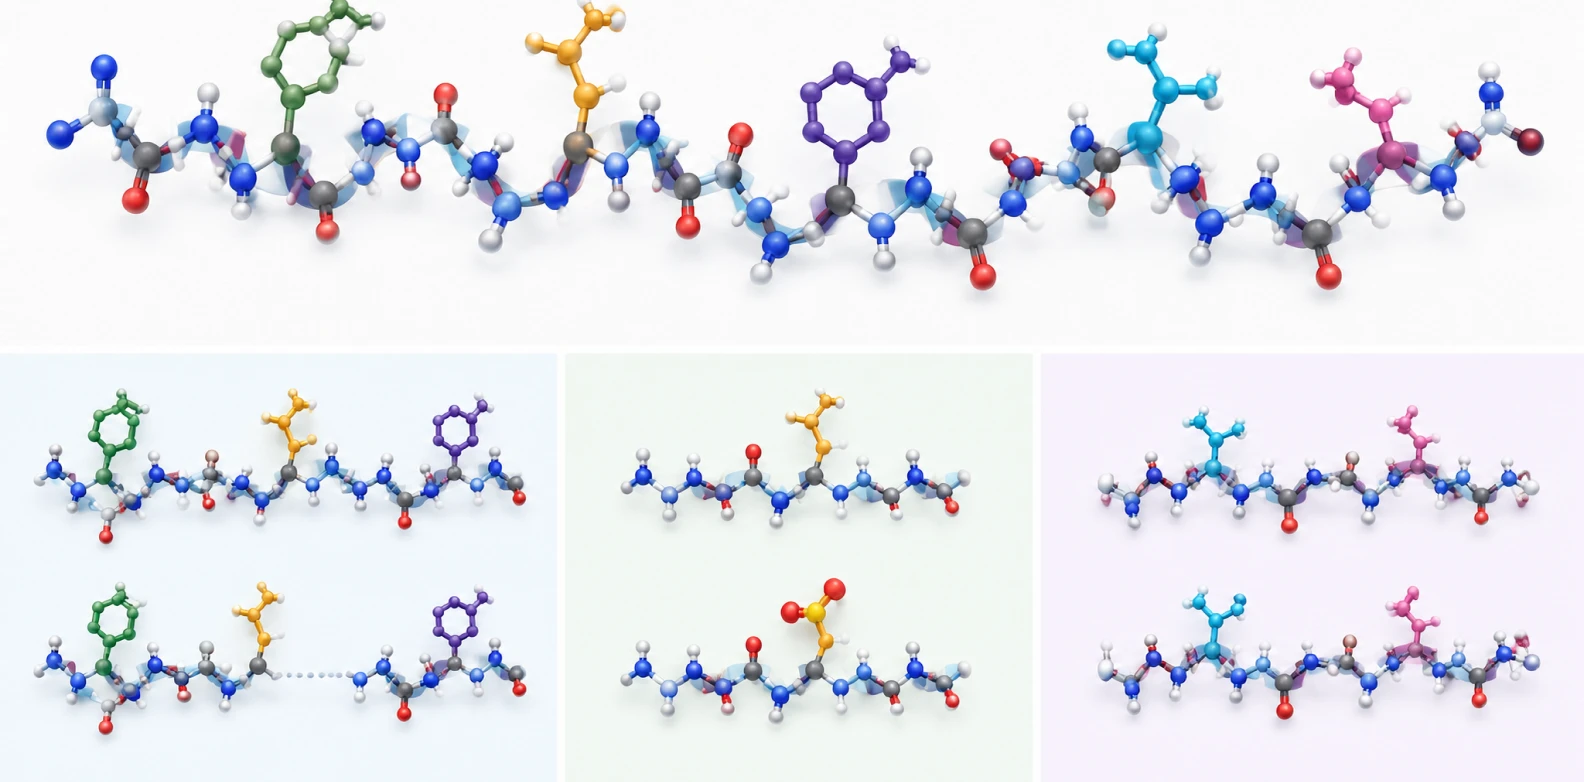
Strategie analitiche avanzate per la profilazione delle impurezze
Stabilire l'uguaglianza dell'API necessita di capacità analitiche che superano le metodologie standard di controllo qualità. Una singola corsa in cromatografia liquida ad alte prestazioni in fase inversa (RP-HPLC) è insufficiente per supportare una presentazione ANDA per un peptide complesso. Le sottomissioni normative richiedono tecniche analitiche ortogonali per garantire la completa risoluzione di tutte le potenziali varianti.
Metodi HPLC ortogonali
I CDMO e i laboratori analitici devono sviluppare e validare molteplici metodi HPLC ortogonali. Ciò comporta tipicamente l'analisi dell'API generico e dell'RLD utilizzando diverse chimiche di fase stazionaria (es. C18 vs. Phenyl-Hexyl), variando i livelli di pH della fase mobile o impiegando meccanismi di separazione fondamentalmente diversi, come la Cromatografia a Scambio Ionico (IEX) o la Cromatografia ad Esclusione Dimensionale (SEC) per rilevare aggregati ad alto peso molecolare.
Spettrometria di massa ad alta risoluzione (HRMS) e mappatura delle sequenze
La caratterizzazione definitiva dei picchi di impurezze sconosciute si basa sulla Cromatografia Liquida accoppiata alla Spettrometria di Massa Tandem ad Alta Risoluzione (LC-HRMS/MS). Strumenti come gli analizzatori Orbitrap o Time-of-Flight (TOF) forniscono misurazioni esatte della massa con un'accuratezza inferiore al ppm. Utilizzando la Dissociazione Indotta da Collisione (CID) o la Dissociazione per Trasferimento di Elettroni (ETD), i chimici analitici frammentano lo scheletro peptidico per generare serie di ioni b e ioni y. Mappando questi modelli di frammentazione, i ricercatori possono individuare l'esatta posizione di un residuo mancante, di un amminoacido sostituito o di una modifica sito-specifica, collegando in modo definitivo il picco cromatografico a una specifica struttura chimica.
Il ruolo essenziale degli standard di riferimento
Mentre l'HRMS fornisce potenti prove strutturali, la FDA richiede conferme empiriche per la validazione del metodo e l'impostazione delle specifiche. Non ci si può affidare esclusivamente ai modelli di frammentazione previsti dai software per giustificare le soglie di impurezza. La validazione dei metodi analitici richiede la sintesi e l'utilizzo di standard di riferimento per le impurità peptidiche altamente purificati.
Durante la fase di sviluppo analitico, i chimici sintetizzano deliberatamente le sequenze di delezione, gli epimeri o i prodotti di ossidazione sospetti identificati negli screening LC-MS iniziali. Questi standard di riferimento autentici vengono poi aggiunti (spiked) nella matrice dell'API generico. I cromatogrammi risultanti provano in modo definitivo che i metodi HPLC validati ottengono una separazione di base tra l'API target e le specifiche impurità dei farmaci peptidici. Inoltre, confrontare i tempi di ritenzione e gli spettri di frammentazione di massa esatta degli standard sintetizzati con i picchi sconosciuti nell'RLD fornisce una prova indiscutibile dell'uguaglianza chimica.
Controllo della produzione e strategia della catena di approvvigionamento
Identificare le impurezze è solo metà della battaglia normativa; controllarle durante lo scale-up commerciale è la sfida ingegneristica finale. Il profilo di impurezze di un peptide sintetico è intrinsecamente legato ai parametri del suo processo di produzione. Lo scaling da un lotto clinico di 50 grammi a una campagna commerciale di 5 chilogrammi altera la cinetica termodinamica, il comportamento di rigonfiamento della resina e la dissipazione del calore durante la scissione, tutti fattori che possono introduzione nuove impurezze.
Pertanto, gli sponsor di farmaci generici devono collaborare con un CDMO per peptidi che possieda una profonda esperienza sia nella caratterizzazione analitica sia in una solida ingegneria di processo. Il CDMO deve implementare i principi della Quality by Design (QbD) per mappare i parametri critici di processo (CPP) che influenzano la generazione di impurezze. Ad esempio, controllare con precisione la temperatura durante la scissione di sequenze sensibili o selezionare reagenti di accoppiamento ottimizzati per ridurre al minimo la racemizzazione. Integrando un'esaustiva profilazione delle impurezze all'inizio delle tempistiche di sviluppo, gli sponsor possono ottimizzare la via di sintesi peptidica personalizzata per garantire che il prodotto commerciale finale aderisca rigorosamente ai severi criteri di uguaglianza della FDA, accelerando i percorsi di approvazione e mitigando il rischio di costose Complete Response Letters (CRLs).
-

Synpeptide
Azienda CRO/CDMO specializzata in peptidi
Il team di ricerca di SynPeptide riunisce ricercatori specializzati nella sintesi, purificazione e analisi valutativa dei peptidi. Basandosi sulle competenze maturate sul campo con la sintesi conto terzi e la gamma standard di peptidi, pubblichiamo informazioni basate su evidenze rivolte a ricercatori, responsabili dello sviluppo di formulazioni e sviluppatori di prodotti. Tutti i contenuti pubblicati sono verificati sulla base delle più recenti pubblicazioni scientifiche e dei dati interni di controllo qualità. Poniamo grande attenzione all'accuratezza e alla riproducibilità, incarnando la filosofia di SynPeptide di diffondere informazioni corrette sulla scienza dei peptidi.

























