La sintesi di peptidi complessi richiede un rigoroso controllo analitico per garantire la fedeltà molecolare e la conformità agli standard della farmacopea. Nonostante i continui progressi nella sintesi peptidica in fase solida (SPPS), la natura iterativa del processo produce intrinsecamente sottoprodotti strutturalmente correlati. Tra le impurità più difficili da isolare e caratterizzare vi sono le sequenze peptidiche mancanti (delezione) e spaiate (modificate o sostituite). Identificare in modo accurato queste impurità peptidiche è un requisito fondamentale per stabilire la sicurezza, l'efficacia e la qualità dei principi attivi farmaceutici (API) peptidici. La cromatografia liquida ad alte prestazioni (HPLC) accoppiata alla spettrometria di massa (MS) costituisce la pietra miliare analitica per la risoluzione di queste variazioni strutturali.
L'origine delle impurità strutturali nella sintesi peptidica
Le impurità strutturali nei peptidi sintetici derivano principalmente dalla meccanica chimica della SPPS. Le sequenze di delezione si verificano quando un amminoacido non riesce ad accoppiarsi alla catena peptidica in crescita durante un ciclo specifico. Ciò è spesso causato da ingombro sterico, aggregazione del peptide legato alla resina o rimozione incompleta del gruppo protettivo Fmoc. Il successivo ciclo di accoppiamento può quindi procedere normalmente, dando luogo a un peptide privo di uno specifico amminoacido interno. I peptidi troncati rappresentano un'altra forma di sequenza mancante, che si verifica quando l'allungamento della catena si interrompe in modo permanente a causa di un capping irreversibile o di reazioni collaterali.
I peptidi spaiati implicano un'errata incorporazione o un'alterazione strutturale degli amminoacidi. La racemizzazione (o epimerizzazione) è un problema frequente in cui l'L-amminoacido si converte nel suo enantiomero D durante la fase di attivazione, particolarmente comune con residui come l'istidina e la cisteina. Altre sequenze spaiate comuni derivano da reazioni della catena laterale durante la scissione e la deprotezione, come la formazione di aspartimmide in sequenze contenenti motivi Asp-Gly o Asp-Ser, l'ossidazione della metionina a metionina solfossido e la deammidazione dell'asparagina e della glutammina. La gestione di queste complesse impurità nei farmaci peptidici richiede tecniche analitiche ad alta risoluzione in grado di distinguere molecole con pesi molecolari e proprietà chimico-fisiche quasi identici.
Strategie per la cromatografia liquida ad alte prestazioni (HPLC)
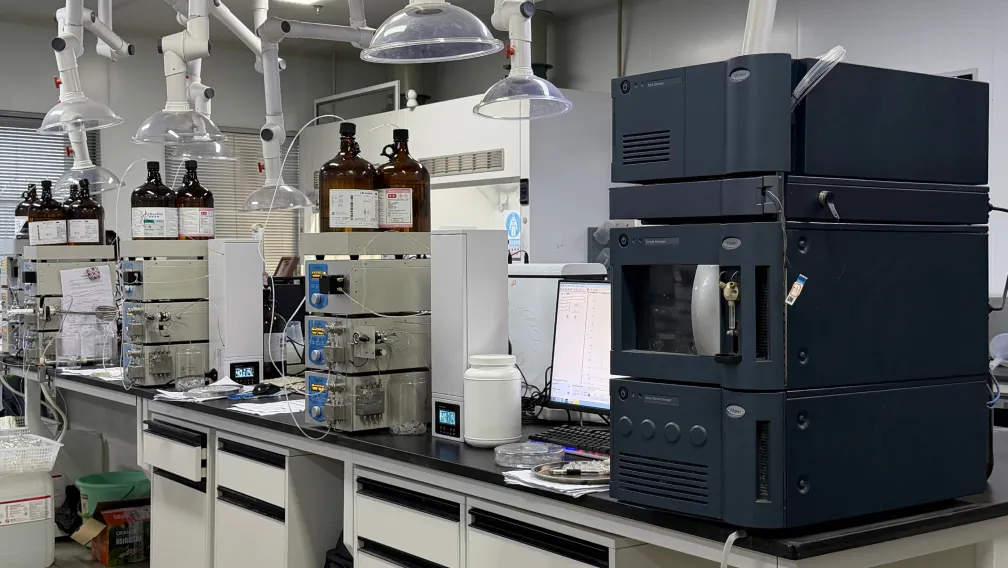
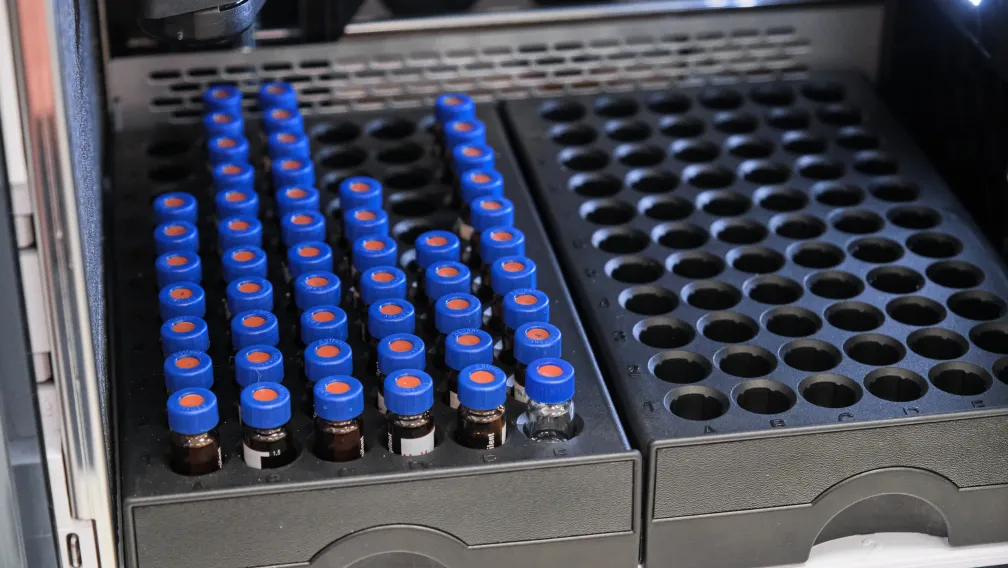
L'HPLC a fase inversa (RP-HPLC) funge da motore di separazione principale per l'analisi dei peptidi. La separazione si basa sulle interazioni idrofobiche differenziali tra le molecole peptidiche nella fase mobile e le catene alchiliche idrofobiche (tipicamente C18 o C8) legate alla fase stazionaria. Un amminoacido mancante o spaiato altera l'idrofobicità complessiva del peptide, determinando uno spostamento del tempo di ritenzione.
Selezione della colonna e ottimizzazione dei parametri
L'ottimizzazione della separazione di impurità strettamente correlate richiede un'attenta selezione dei parametri cromatografici. Per i peptidi che superano i 30 amminoacidi, si preferiscono fasi stazionarie con pori di dimensioni maggiori (ad es. 300 Å) rispetto alle colonne standard da 100 Å per prevenire effetti di esclusione dimensionale e massimizzare l'interazione con l'area superficiale. La fase mobile è solitamente costituita da gradienti di acqua e acetonitrile contenenti reagenti per l'accoppiamento ionico.
L'acido trifluoroacetico (TFA) a una concentrazione dallo 0,05% allo 0,1% è l'agente di accoppiamento ionico standard nella RP-HPLC. Il TFA si lega ai residui basici del peptide, mascherandone la carica positiva e migliorando significativamente la forma del picco e la risoluzione. Tuttavia, il TFA causa una forte soppressione ionica nella spettrometria di massa. Quando si accoppia l'HPLC direttamente alla MS (LC-MS), gli analisti sostituiscono frequentemente il TFA con acido formico (FA) o utilizzano concentrazioni più deboli di TFA combinate con flussi di reintegro post-colonna per mitigare la soppressione del segnale pur mantenendo la risoluzione cromatografica.
Separazione di epimeri e isomeri
Mentre la RP-HPLC standard risolve in modo efficiente le impurità con massa variante come le sequenze di delezione, la separazione degli epimeri (peptidi spaiati contenenti un D-amminoacido) rappresenta una sfida maggiore. Gli epimeri possiedono pesi molecolari identici al peptide bersaglio e spesso presentano differenze minime in termini di idrofobicità. Regolare la temperatura della colonna, utilizzare gradienti della fase mobile meno ripidi o impiegare diverse sostanze chimiche per la colonna (come fasi stazionarie bifeniliche o fluorurate) può indurre la selettività necessaria. In casi gravi di coeluizione, è possibile implementare una cromatografia chirale specializzata prima dell'analisi di massa.
Spettrometria di massa (MS) per un'identificazione esatta
Mentre l'HPLC fornisce dati di separazione e quantificazione, la spettrometria di massa è essenziale per l'identificazione strutturale definitiva dei picchi eluiti. Gli spettrometri di massa ad alta risoluzione, come gli analizzatori Time-of-Flight (TOF) o Orbitrap dotati di sorgenti di ionizzazione elettrospray (ESI), forniscono misurazioni precise della massa con un'accuratezza sub-ppm. Questo dato di massa preciso conferma immediatamente la presenza di residui mancanti (ad esempio, un deficit di massa corrispondente al peso esatto del residuo di un amminoacido omesso) o di addizioni covalenti (ad esempio, +16 Da per l'ossidazione).
Spettrometria di massa tandem (MS/MS) e mappatura delle sequenze
Determinare che manca un amminoacido non è sufficiente; i chimici analitici devono individuare esattamente dove si è verificata la delezione o il disallineamento all'interno della sequenza. La spettrometria di massa tandem (MS/MS) ottiene questo risultato frammentando gli ioni peptidici in fase gassosa. La tecnica di frammentazione più comune è la dissociazione indotta da collisione (CID), in cui gli ioni peptidici collidono con molecole di gas neutro (come argon o azoto), causando la rottura dei legami peptidici lungo lo scheletro.
La frammentazione segue schemi prevedibili, generando principalmente ioni b (contenenti l'estremità N-terminale) e ioni y (contenenti l'estremità C-terminale) secondo la nomenclatura Roepstorff-Fohlman-Biemann. Analizzando le differenze di massa tra picchi adiacenti nella serie di ioni b o ioni y, il software ricostruisce la sequenza amminoacidica. Se manca uno specifico amminoacido in un'impurità, il corrispondente divario di massa sarà assente nello spettro di frammentazione in quella precisa posizione della sequenza. Per modifiche altamente complesse, vengono impiegati metodi di frammentazione alternativi come la dissociazione per trasferimento di elettroni (ETD) o la dissociazione per cattura di elettroni (ECD). Queste tecniche rompono lo scheletro peptidico lasciando intatte le fragili modificazioni peptidiche post-traduzionali, consentendo una localizzazione accurata del sito modificato.
Il ruolo critico degli standard di riferimento
Gli strumenti analitici e gli algoritmi software forniscono solide prove per le strutture delle impurità, ma i quadri normativi (come le linee guida ICH Q6A e Q11) richiedono una conferma empirica assoluta durante la convalida del metodo. Affidarsi esclusivamente al software predittivo per l'assegnazione strutturale comporta il rischio di errata identificazione, in particolare con sostituzioni isobariche o riarrangiamenti strutturali insoliti.
Per validare in modo definitivo un metodo analitico, i laboratori devono sintetizzare e utilizzare autentici standard di riferimento delle impurità peptidiche. Aggiungendo all'API target puro degli standard di riferimento sintetizzati in modo esatto per le sospette sequenze di delezione o spaiate, gli analisti confermano che il metodo HPLC separa con successo la specifica impurità dal picco principale. Inoltre, lo standard di riferimento sintetico fornisce un'impronta digitale di frammentazione MS/MS indiscutibile da confrontare con il picco di impurità sconosciuto identificato in un lotto di produzione.
Integrazione dell'analisi avanzata nella produzione su misura
La progressione di un peptide terapeutico dalla scoperta alla commercializzazione fa grande affidamento sulla solidità della sua strategia di controllo analitico. Le impurità non identificate o coeluenti comportano gravi rischi per la sicurezza dei pazienti e possono portare all'immediato rifiuto da parte delle autorità di regolamentazione. L'implementazione di rigorosi flussi di lavoro HPLC e LC-MS/MS garantisce che le impurità correlate al processo vengano tracciate dallo sviluppo preclinico iniziale fino all'aumento di scala del processo.
Per gli sviluppatori farmaceutici, la collaborazione con un CDMO per peptidi specializzato che mantenga capacità analitiche completamente integrate è vitale. Una struttura attrezzata per eseguire mappature avanzate di sequenze e profili di impurità internamente può identificare rapidamente i colli di bottiglia della sintesi e adattare i protocolli di accoppiamento per sopprimere i sottoprodotti. Che si tratti di affrontare la sintesi peptidica personalizzata di routine o di passare alla sintesi peptidica su larga scala, l'identificazione trasparente e rigorosa delle impurità rimane il punto di riferimento ultimo della qualità di produzione.
-

Synpeptide
Azienda CRO/CDMO specializzata in peptidi
Il team di ricerca di SynPeptide riunisce ricercatori specializzati nella sintesi, purificazione e analisi valutativa dei peptidi. Basandosi sulle competenze maturate sul campo con la sintesi conto terzi e la gamma standard di peptidi, pubblichiamo informazioni basate su evidenze rivolte a ricercatori, responsabili dello sviluppo di formulazioni e sviluppatori di prodotti. Tutti i contenuti pubblicati sono verificati sulla base delle più recenti pubblicazioni scientifiche e dei dati interni di controllo qualità. Poniamo grande attenzione all'accuratezza e alla riproducibilità, incarnando la filosofia di SynPeptide di diffondere informazioni corrette sulla scienza dei peptidi.