Le terapie peptidiche occupano un terreno intermedio altamente efficace tra le piccole molecole e i grandi farmaci biologici. Offrono l'elevata specificità del bersaglio e la bassa tossicità delle proteine, combinate con i percorsi di produzione sintetica prevedibili delle piccole molecole. Tuttavia, portare un peptide da una promettente sequenza in un laboratorio di ricerca a una terapia clinica approvata è una sfida ingegneristica e normativa complessa. La transizione dalla scoperta agli studi clinici dipende interamente dalla strategia CMC (Chemistry, Manufacturing, and Controls) e dal rigoroso rispetto delle Norme di Buona Fabbricazione (GMP). Questa guida delinea le esatte tappe tecniche necessarie per gestire lo sviluppo di farmaci peptidici, assicurando che il tuo principio attivo (API) soddisfi gli standard normativi senza incorrere in costosi ritardi.
Fase 1: Scoperta e Ottimizzazione della Sequenza
Il ciclo di vita dello sviluppo di un farmaco inizia con l'identificazione di un composto guida (lead). I ricercatori in genere sottopongono a screening ampie librerie di sequenze di amminoacidi contro uno specifico bersaglio biologico per trovare dei "hit". Una volta identificato un hit, l'attenzione si sposta sull'ottimizzazione del lead. I peptidi nativi presentano spesso una scarsa stabilità in vivo, una rapida clearance renale e un'alta suscettibilità alla degradazione proteolitica. Per convertire una sequenza naturale in un valido candidato farmaco, i chimici farmaceutici devono ingegnerizzarne la resistenza metabolica.
Ciò si ottiene attraverso la modifica dei peptidi avanzata. La sostituzione di L-amminoacidi con D-amminoacidi o derivati non naturali previene frequentemente il riconoscimento da parte delle proteasi. Le modifiche terminali, come l'acetilazione N-terminale e l'ammidazione C-terminale, rimuovono le cariche che attraggono le esopeptidasi. Per le sequenze prive di stabilità della struttura secondaria, indurre conformazioni rigide tramite ciclopeptidi (usando ponti disolfuro o anelli lattamici) blocca la molecola nella sua forma bioattiva, aumentando enormemente l'affinità recettoriale. Inoltre, la coniugazione del peptide a polietilenglicole (PEGilazione) o acidi grassi ne prolunga l'emivita circolante, consentendo un dosaggio settimanale anziché giornaliero. Gestire queste iterazioni strutturali richiede un partner di produzione capace di eseguire una rapida sintesi di peptidi su misura in parallelo su scala di milligrammi con tempi di consegna brevi.
Fase 2: Ricerca del Percorso e Sviluppo del Processo
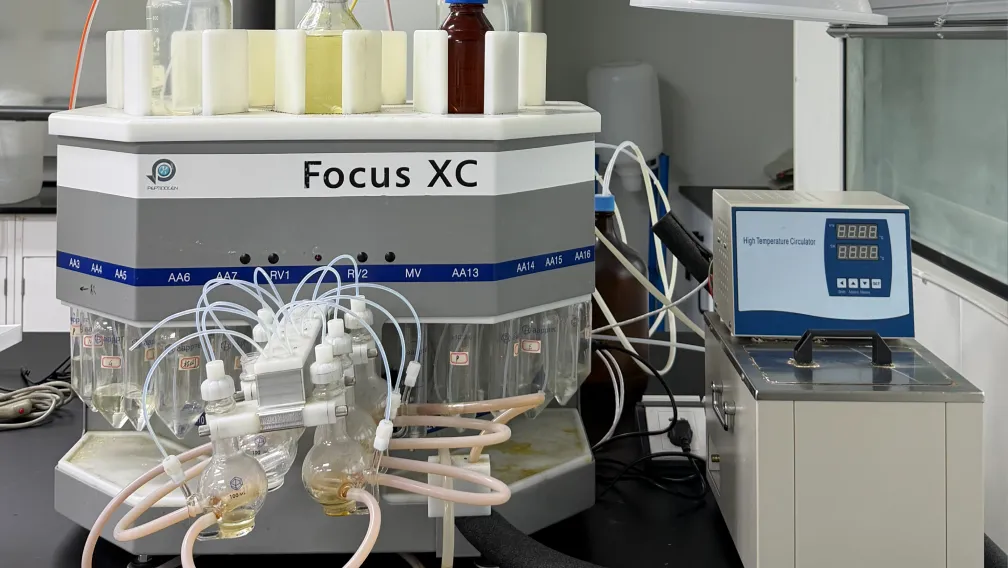
Sintetizzare un peptide per un saggio in vitro è fondamentalmente diverso dal sintetizzarne uno per studi sull'uomo. Nella fase di scoperta, la sintesi peptidica in fase solida (SPPS) utilizza massicci eccessi di reagenti costosi (spesso da 5 a 10 equivalenti) per portare rapidamente a termine le reazioni. Quando si passa alla scala pilota, questo approccio di forza bruta diventa economicamente non sostenibile e tecnicamente rischioso per quanto riguarda la generazione di impurezze.
Lo sviluppo del processo implica la riprogettazione del percorso di sintesi per scalabilità, sicurezza ed economia atomica. I chimici valutano diverse resine, reagenti di accoppiamento e cocktail di scissione. Per le sequenze che superano i 40 residui, un percorso SPPS puramente progressivo porta spesso a cali di resa inaccettabili. In questi casi, il team di sviluppo deve progettare una strategia di sintesi convergente. Ciò comporta la sintesi di frammenti più piccoli e protetti su supporto solido, la loro purificazione e il successivo accoppiamento in fase liquida. Questo approccio ibrido è la spina dorsale della sintesi peptidica su larga scala, isolando precocemente gli errori di delezione e garantendo che la fase di accoppiamento finale utilizzi intermedi altamente puri. L'output di questa fase è un processo di produzione bloccato e riproducibile in grado di generare lotti coerenti di svariati grammi.
Fase 3: Profilazione Completa delle Impurezze
Le agenzie regolatorie, tra cui FDA ed EMA, esaminano attentamente la purezza dei peptidi. Le linee guida delineate nell'ICH Q11 (Development and Manufacture of Drug Substances) impongono una comprensione approfondita del profilo delle impurezze. È necessario identificare, caratterizzare e giustificare ogni impurezza presente al di sopra di una soglia specifica (tipicamente 0,1% o 0,15% a seconda della dose giornaliera massima).
La sintesi peptidica genera intrinsecamente sostanze correlate. Sequenze di delezione (mancanza di un amminoacido), sequenze di inserzione (doppi accoppiamenti), sequenze troncate (terminazione prematura) e diastereomeri (residui racemizzati) sono comuni. Poiché queste impurezze condividono un'immensa somiglianza strutturale con l'API bersaglio, la normale HPLC a fase inversa spesso non riesce a separarle efficacemente. Lo sviluppo di metodi analitici robusti richiede tecniche ortogonali.
La cromatografia liquida-spettrometria di massa (LC-MS) è obbligatoria per la delucidazione della struttura. La cromatografia a esclusione dimensionale (SEC) rileva aggregati e dimeri, in particolare nelle sequenze ricche di cisteina. Per dimostrare che i metodi analitici sono indicativi della stabilità, i produttori conducono studi di degradazione forzata, esponendo l'API a calore estremo, luce, acidi, basi e stress ossidativo. Questo mappa i percorsi di degradazione della molecola. Per quantificare accuratamente questi prodotti di degradazione durante gli studi di stabilità a lungo termine, gli sviluppatori devono sintetizzare e qualificare specifici standard di riferimento per impurezze peptidiche. Avere questi standard isolati consente all'unità di controllo qualità di calibrare i propri strumenti e dimostrare che il processo di produzione elimina costantemente i sottoprodotti tossici.
Fase 4: Produzione di Peptidi GMP
Il passaggio agli studi clinici sull'uomo richiede che l'API sia prodotto in base alle attuali linee guida di Buona Pratica di Fabbricazione (cGMP), aderendo specificamente all'ICH Q7. Le GMP non riguardano semplicemente l'ottenimento di un prodotto di elevata purezza; si tratta di un sistema rigido che assicura che la qualità sia integrata nel processo fin dalla progettazione, offrendo assoluta tracciabilità e riproducibilità.
La produzione di peptidi farmaceutici in condizioni GMP richiede camere bianche certificate ISO con rigoroso monitoraggio ambientale per particolato e microrganismi vitali. Ogni materia prima, dalla resina di partenza ai solventi e ai derivati degli amminoacidi, deve provenire da fornitori qualificati ed essere testata al ricevimento prima dell'uso. La produzione è regolata da Master Batch Record (MBR) altamente dettagliati. Gli operatori eseguono la sintesi esattamente come descritto, con personale indipendente di controllo qualità (QA) che verifica i parametri critici di processo (CPP) in punti di interruzione predefiniti.
La convalida delle apparecchiature è un altro requisito rigoroso. Sintetizzatori, colonne HPLC preparative e liofilizzatori devono essere sottoposti a Qualifica di Installazione (IQ), Qualifica Operativa (OQ) e Qualifica di Prestazione (PQ). La convalida della pulizia viene eseguita per dimostrare che non si verifica contaminazione incrociata tra diverse campagne API che condividono la stessa attrezzatura. L'API GMP finale viene rilasciato solo dopo che l'unità QA ha esaminato l'intero record del lotto, confermato i dati ambientali e verificato che i test sul prodotto finale (inclusi i limiti di endotossine e bioburden) soddisfino tutte le specifiche predeterminate.
Fase 5: Presentazione Normativa CMC
Il culmine dello sviluppo del processo, della convalida analitica e della produzione GMP è la creazione del pacchetto CMC per la domanda di nuovo farmaco in sperimentazione (IND) o la domanda per nuovo farmaco (NDA). La sezione CMC dimostra agli enti regolatori che sai esattamente cosa sia la tua molecola, come si degrada e che puoi produrla in modo sicuro e coerente su larga scala.
Il dossier deve dettagliare il flusso completo del processo di produzione, gli attributi critici di qualità (CQA) del peptide, le procedure analitiche utilizzate per i test e la giustificazione delle specifiche scelte. Include i risultati degli studi di degradazione forzata, i dati di analisi dei lotti provenienti da almeno tre prove di convalida coerenti e i dati di stabilità in tempo reale che dimostrano la durata di conservazione assegnata. Qualsiasi lacuna in questa documentazione si traduce in un immediato blocco clinico da parte dell'agenzia di regolamentazione.
Il Valore Strategico di una CDMO per Peptidi
Gestire il salto da un laboratorio di scoperta a una struttura commerciale GMP richiede un'infrastruttura profonda e specializzata. Frammentare questo processo — utilizzare un fornitore per la sintesi nella fase di scoperta, un altro per lo sviluppo del processo e un terzo per la produzione GMP — introduce enormi rischi di trasferimento tecnologico. I metodi analitici spesso si comportano diversamente su apparecchiature diverse e i percorsi di sintesi che funzionano in una struttura frequentemente falliscono in un'altra.
La partnership con una CDMO per peptidi completamente integrata mitiga interamente questo rischio. Una CDMO capace conserva la conoscenza istituzionale della molecola dal primo milligrammo sintetizzato fino al chilogrammo commerciale finale. Utilizzano le stesse piattaforme analitiche, mantengono una documentazione di qualità continua e scalano la chimica senza richiedere trasferimenti tecnologici esterni. Questo approccio unificato riduce i tempi di sviluppo, elimina i costi di convalida ridondanti e fornisce l'esperienza normativa necessaria per creare un pacchetto CMC impeccabile.
Accelera il Tuo Percorso Clinico con SynPeptide
Orientarsi nello sviluppo di farmaci peptidici richiede un'assoluta precisione chimica e una conformità normativa senza compromessi. SynPeptide fornisce soluzioni di produzione end-to-end, colmando il divario tra la scoperta iniziale e la fornitura commerciale di API. Operiamo in strutture cGMP all'avanguardia attrezzate per la sintesi su larga scala in fase solida e liquida, supportate da un'unità di qualità esperta nella generazione di documentazione CMC completa per le presentazioni normative globali. Per una valutazione confidenziale della scalabilità della tua molecola e una proposta di produzione dettagliata, contatta oggi stesso il nostro team tecnico.
-

Synpeptide
Azienda CRO/CDMO specializzata in peptidi
Il team di ricerca di SynPeptide riunisce ricercatori specializzati nella sintesi, purificazione e analisi valutativa dei peptidi. Basandosi sulle competenze maturate sul campo con la sintesi conto terzi e la gamma standard di peptidi, pubblichiamo informazioni basate su evidenze rivolte a ricercatori, responsabili dello sviluppo di formulazioni e sviluppatori di prodotti. Tutti i contenuti pubblicati sono verificati sulla base delle più recenti pubblicazioni scientifiche e dei dati interni di controllo qualità. Poniamo grande attenzione all'accuratezza e alla riproducibilità, incarnando la filosofia di SynPeptide di diffondere informazioni corrette sulla scienza dei peptidi.