
Le dépôt d'une demande de nouveau médicament de recherche (IND) pour un nouveau peptide thérapeutique représente une étape réglementaire critique. La transition d'une molécule de la découverte préclinique aux essais cliniques chez l'homme nécessite de traduire la chimie à l'échelle du laboratoire en un dossier de Chimie, Fabrication et Contrôles (CMC) conforme. Les agences réglementaires, notamment la FDA et l'EMA, examinent rigoureusement les procédés de fabrication, les profils d'impuretés et les contrôles analytiques des principes actifs (API) peptidiques en raison de leur hétérogénéité structurelle complexe. La structuration de ces données techniques via un fichier maître de médicament (DMF) offre une voie stratégique pour rationaliser l'examen réglementaire tout en protégeant la propriété intellectuelle de fabrication.
Le rôle stratégique d'un fichier maître de médicament (DMF) de type II
Un fichier maître de médicament est un document confidentiel soumis directement aux autorités réglementaires. Dans la fabrication d'API peptidiques, un DMF de type II est utilisé pour détailler l'infrastructure de l'installation, le personnel, les matériaux et les procédures de fabrication complètes impliquées dans la production de la substance médicamenteuse. Étant donné que les organisations de développement et de fabrication sous contrat (CDMO) utilisent des technologies de synthèse, des cocktails de clivage et des gradients de purification exclusifs, la soumission d'un DMF permet au fabricant de protéger ses secrets commerciaux du sponsor pharmaceutique.
Lorsque le sponsor pharmaceutique prépare sa demande IND, il n'inclut pas directement les détails de fabrication de l'API. Au lieu de cela, le CDMO délivre une lettre d'autorisation (LOA) au sponsor. Le sponsor inclut cette LOA dans son dossier IND, accordant à la FDA l'autorisation de faire référence au DMF du CDMO lors de l'examen de la sécurité et de la qualité de la demande clinique. Le maintien d'un DMF actif et mis à jour en permanence accélère le transfert technologique et les délais cliniques en garantissant que les données CMC fondamentales sont pré-validées et formatées selon les normes réglementaires.
Composants CMC de base pour les peptides synthétiques
Une autorisation IND réussie exige un package CMC hautement structuré (Module 3 du Document Technique Commun - CTD) qui cartographie l'ensemble du cycle de vie de l'API peptidique. Les composants suivants représentent les domaines les plus minutieusement examinés dans les soumissions de peptides.
Justification et contrôle des matières premières
Définir où commence la fabrication de l'API est une exigence réglementaire essentielle. Pour la synthèse de peptides en phase solide (SPPS), les organismes de réglementation acceptent généralement les acides aminés protégés par Fmoc, les réactifs de couplage et le support solide fonctionnalisé initial (résine) comme matières premières. Le dossier CMC doit établir des spécifications strictes pour chaque matière première. Pour les peptides, le contrôle de la pureté énantiomérique des acides aminés protégés entrants est primordial. La contamination par des acides aminés D dans les matières premières se propage directement dans l'API final sous forme d'impuretés diastéréoisomères, qui sont exceptionnellement difficiles à résoudre via la HPLC préparative. Par conséquent, les données de qualification des matières premières doivent définir clairement les limites pour les impuretés chirales, les solvants résiduels et les intermédiaires chimiques associés.
Contrôles de processus et paramètres critiques du procédé (CPP)
Le descriptif de fabrication doit détailler l'assemblage de la séquence, la déprotection et le clivage globaux, la HPLC préparative en aval, l'échange de contre-ions et la lyophilisation. L'établissement de paramètres critiques du procédé (CPP) garantit la cohérence d'un lot à l'autre. Pour la SPPS, les CPP comprennent les temps de couplage, les équivalents stœchiométriques des réactifs et des contrôles de température précis lors des réactions de clivage exothermiques. Documenter la conception du procédé démontre à l'agence que le fabricant comprend les limites thermodynamiques et cinétiques de la synthèse, garantissant que le procédé ne générera pas de sous-produits toxiques imprévisibles lors de la montée en échelle clinique.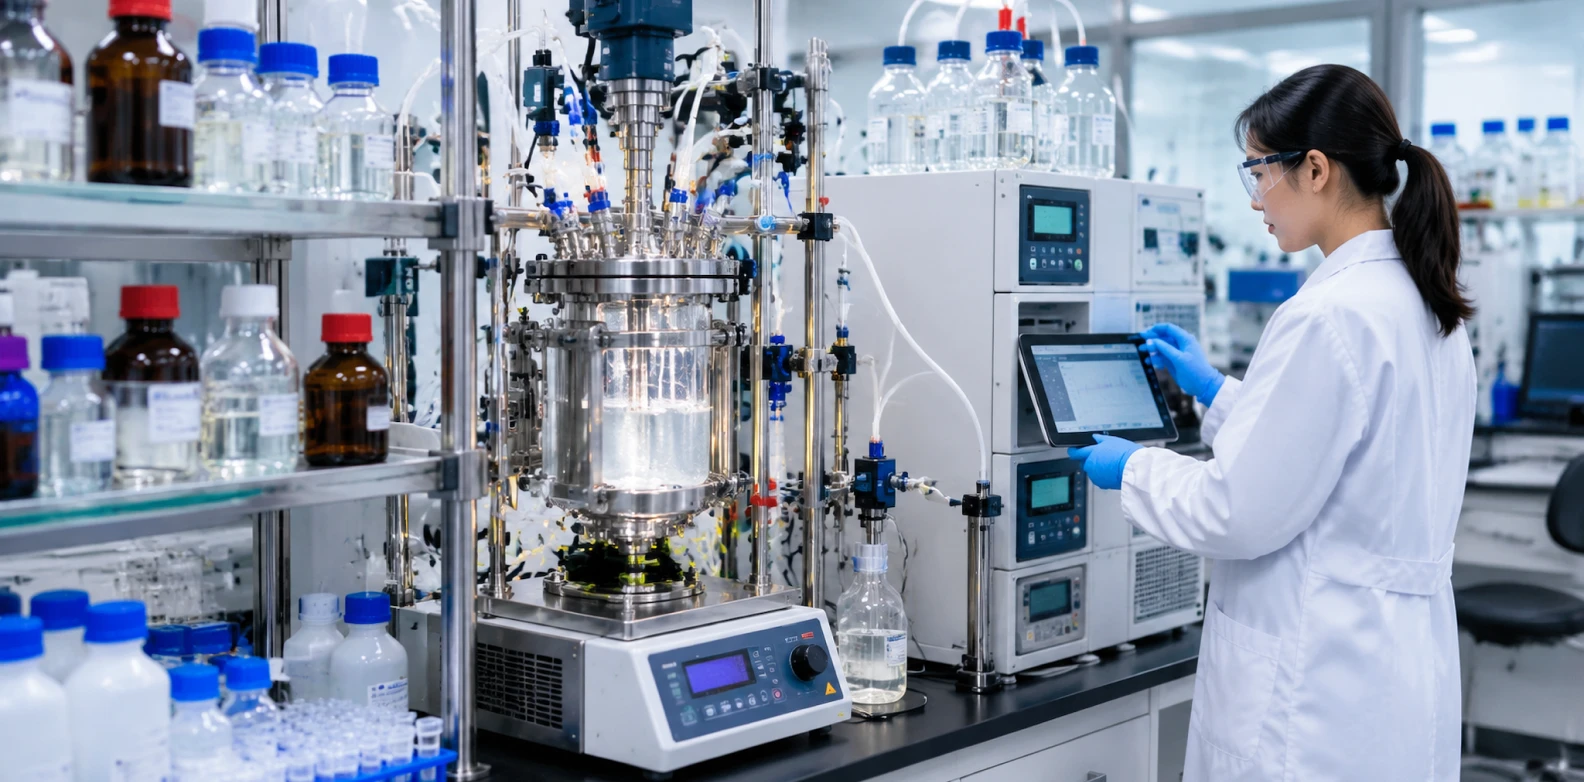
Profilage des impuretés et établissement des spécifications
Les impuretés peptidiques sont globalement classées en variants liés au procédé et liés au produit. Les impuretés liées au procédé comprennent les solvants organiques résiduels (ex. DMF, NMP, acétonitrile), les impuretés élémentaires provenant des catalyseurs métalliques et le TFA résiduel. Les impuretés liées au produit sont structurellement liées au peptide cible et comprennent des séquences de délétion, des fragments tronqués, des séquences d'insertion et des produits d'oxydation (tels que le sulfoxyde de méthionine). De plus, la cyclisation de l'aspartimide dans les motifs Asp-Gly ou Asp-Ser génère fréquemment des isomères bêta-aspartyle.
Les soumissions cliniques de stade précoce doivent établir des spécifications préliminaires basées sur le lot réel utilisé dans les études de toxicologie des Bonnes Pratiques de Laboratoire (BPL) précliniques. Si une séquence de délétion spécifique était présente à 0,8 % dans le lot de toxicologie sans effets indésirables, la spécification clinique peut généralement être justifiée à ce seuil ou en dessous. Un partenariat avec une installation capable de caractériser de manière exhaustive les impuretés des peptides médicaments via la spectrométrie de masse à haute résolution est essentiel pour établir des critères d'acceptation scientifiquement justifiables qui satisfont les examinateurs de la FDA.
Validation des méthodes analytiques
Les procédures analytiques utilisées pour la libération des lots doivent subir une validation appropriée à la phase. Bien qu'une validation complète ICH Q2(R2) soit généralement requise avant la phase III et la soumission NDA/BLA, les méthodes de phase I/II doivent démontrer rigoureusement la spécificité, la linéarité et la limite de quantification (LOQ). Prouver la spécificité de la méthode repose sur des étalons de référence d'impuretés peptidiques certifiés. Les analystes dopent le lot d'API cible avec des étalons précisément synthétisés de produits de dégradation connus et de séquences de délétion pour prouver que la méthode RP-HPLC atteint avec succès la résolution de base entre le composé actif et les impuretés étroitement liées.
Études de stabilité et dégradation forcée
Les soumissions IND nécessitent des données de stabilité robustes prouvant que l'API peptidique reste dans les spécifications établies tout au long de la période d'essai clinique prévue. Le package CMC doit inclure une cartographie de stabilité en temps réel à la température de stockage prévue (généralement -20 °C ou 2-8 °C) et des données de stabilité accélérée.
De manière cruciale, les organismes de réglementation exigent des études de dégradation forcée (stress testing) pour les dossiers de phase I. Ces études exposent le peptide à des conditions extrêmes, notamment l'hydrolyse acide et basique, le stress thermique, le stress oxydatif (à l'aide de peroxyde d'hydrogène) et une photolyse intense. La dégradation forcée élucide les principales voies de dégradation de la molécule, démontrant que les méthodes analytiques choisies sont véritablement indicatrices de stabilité et capables de détecter les produits de dégradation susceptibles de se former lors de la fabrication du produit médicamenteux ou du stockage clinique.
Tirer parti des partenariats CDMO intégrés
L'exécution d'une stratégie CMC et DMF sans faille nécessite un alignement parfait entre le génie chimique et les affaires réglementaires. Un CDMO de peptides spécialisé, équipé d'équipes réglementaires internes dédiées, peut rédiger et maintenir le DMF parallèlement au développement du procédé. Ce flux de travail parallèle prévient les goulots d'étranglement réglementaires et minimise l'écart entre la libération finale du lot d'API et la soumission de l'IND.
De plus, le maintien de la continuité du procédé est vital. Choisir un partenaire capable d'exécuter une synthèse de peptides sur mesure rapide pour le criblage préclinique et de mettre ensuite à l'échelle cette voie chimique exacte vers la fabrication cGMP garantit que le profil d'impuretés reste cohérent. Les variations induites par le procédé résultant d'un changement de fabricant en cours de développement déclenchent souvent des suspensions cliniques et nécessitent des études de toxicologie de transition coûteuses. Une stratégie CMC robuste à source unique garantit que les délais cliniques sont respectés avec une qualité moléculaire sans compromis et une conformité réglementaire complète.
-

Synpeptide
Entreprise spécialisée dans le CRO/CDMO de peptides
L'équipe de recherche de SynPeptide regroupe des chercheurs spécialisés dans la synthèse, la purification et l'évaluation analytique des peptides. Forts des connaissances acquises sur le terrain expérimental des peptides de synthèse sous contrat et des gammes standard, nous diffusons des informations fondées sur des preuves à destination des chercheurs, des responsables du développement pharmaceutique et des développeurs de produits. Les contenus publiés sont vérifiés sur la base des dernières publications scientifiques et des données de contrôle qualité interne. Nous accordons une grande importance à la précision et à la reproductibilité, incarnant la philosophie de SynPeptide consistant à diffuser des informations fiables sur la science des peptides.

























