
L'obtention de l'approbation d'une demande abrégée de nouveau médicament (ANDA) pour un peptide thérapeutique générique repose sur la démonstration d'une équivalence moléculaire absolue avec le médicament de référence (RLD). La Food and Drug Administration (FDA) des États-Unis a historiquement maintenu des barrières réglementaires strictes pour les peptides génériques en raison de leurs variations structurelles complexes et des limites de la caractérisation analytique traditionnelle. Selon les directives actuelles de la FDA pour les peptides génériques synthétiques — en particulier ceux faisant référence au glucagon, au liraglutide, au nésiritide, au tériparatide et au téduglutide — les sponsors doivent prouver empiriquement « l'identité de l'API » (API sameness). Cette norme exige un profilage des impuretés rigoureux et à haute résolution. Le sponsor du générique doit non seulement confirmer la séquence active, mais aussi prouver que la voie de synthèse n'introduit pas de nouvelles impuretés liées au procédé, non caractérisées, susceptibles de déclencher des réponses immunogènes indésirables par rapport au RLD recombinant ou précédemment synthétisé.
Le mandat de la FDA sur l'identité des peptides et les limites d'impuretés
Le cœur du cadre réglementaire de la FDA pour les peptides génériques complexes est la prévention de l'immunogénicité. Des modifications structurelles mineures, en particulier des séquences sujettes à l'agrégation ou des produits de dégradation non caractérisés, peuvent provoquer des réponses d'anticorps anti-médicament (ADA), entraînant une perte d'efficacité ou une anaphylaxie sévère. Pour atténuer ce risque, la FDA exige que l'API peptidique générique proposé présente un profil d'impuretés comparable à celui du RLD.
Les critères d'acceptation de l'agence sont strictement définis : toute nouvelle impureté spécifiée liée au peptide dans la substance médicamenteuse générique proposée ne doit pas dépasser 0,10 %. De plus, pour les impuretés présentes à la fois dans le générique et dans le RLD, le niveau de chaque impureté dans le générique ne doit pas dépasser le niveau trouvé dans le RLD. Si une nouvelle impureté dépasse le seuil de 0,10 %, ou si une impureté partagée dépasse considérablement les niveaux du RLD, la FDA exige généralement des évaluations d'immunogénicité in vitro et potentiellement in vivo complètes, annulant les avantages en termes de coût et de temps de la voie ANDA.
Déconstruction des classes d'impuretés peptidiques
Atteindre le seuil d'identité de la FDA exige des sponsors pharmaceutiques et de leurs partenaires de fabrication qu'ils caractérisent de manière exhaustive chaque pic mineur du chromatogramme. Les impuretés peptidiques se divisent généralement en deux grandes catégories : les impuretés liées au produit et les impuretés liées au procédé.
Impuretés liées au produit (Variants de séquence)
Ces impuretés sont structurellement liées au squelette du peptide cible et proviennent principalement de la chimie de la synthèse de peptides en phase solide (SPPS). Elles sont souvent isobares (ayant la même masse nominale) ou co-éluantes, ce qui les rend exceptionnellement difficiles à résoudre du pic principal.
- Séquences de délétion : Formées lorsqu'un cycle de couplage d'acides aminés est incomplet, entraînant un peptide dépourvu d'un résidu spécifique (ex. des-Gly).
- Séquences d'insertion : Produites via des erreurs de double couplage où un acide aminé est ajouté deux fois au cours d'un seul cycle.
- Diastéréoisomères (Épimères) : Causés par la racémisation (inversion chirale) des acides aminés L en énantiomères D pendant l'étape d'activation. Les résidus d'histidine et de cystéine y sont particulièrement sensibles. Étant donné que les diastéréoisomères possèdent des poids moléculaires identiques à l'API cible, leur identification repose entièrement sur une séparation chromatographique à haute résolution plutôt que sur la spectrométrie de masse standard.
- Modifications chimiques : Celles-ci incluent l'oxydation de la méthionine (formation de sulfoxyde), la désamidation de l'asparagine ou de la glutamine, et la cyclisation en aspartimide conduisant à des isomères bêta-aspartyle.
Impuretés liées au procédé
Ce sont des résidus chimiques laissés par le procédé de fabrication qui ne sont pas structurellement liés à la chaîne peptidique. Cette catégorie comprend les solvants organiques résiduels (DMF, NMP, acétonitrile), les réactifs de couplage, les piégeurs de clivage (TIPS, EDT) et les contre-ions (TFA). Bien qu'elles soient généralement plus faciles à éliminer lors de la chromatographie préparative que les variants de séquence, les impuretés liées au procédé sont soumises à des limites strictes en vertu des directives ICH Q3C et ICH Q3D.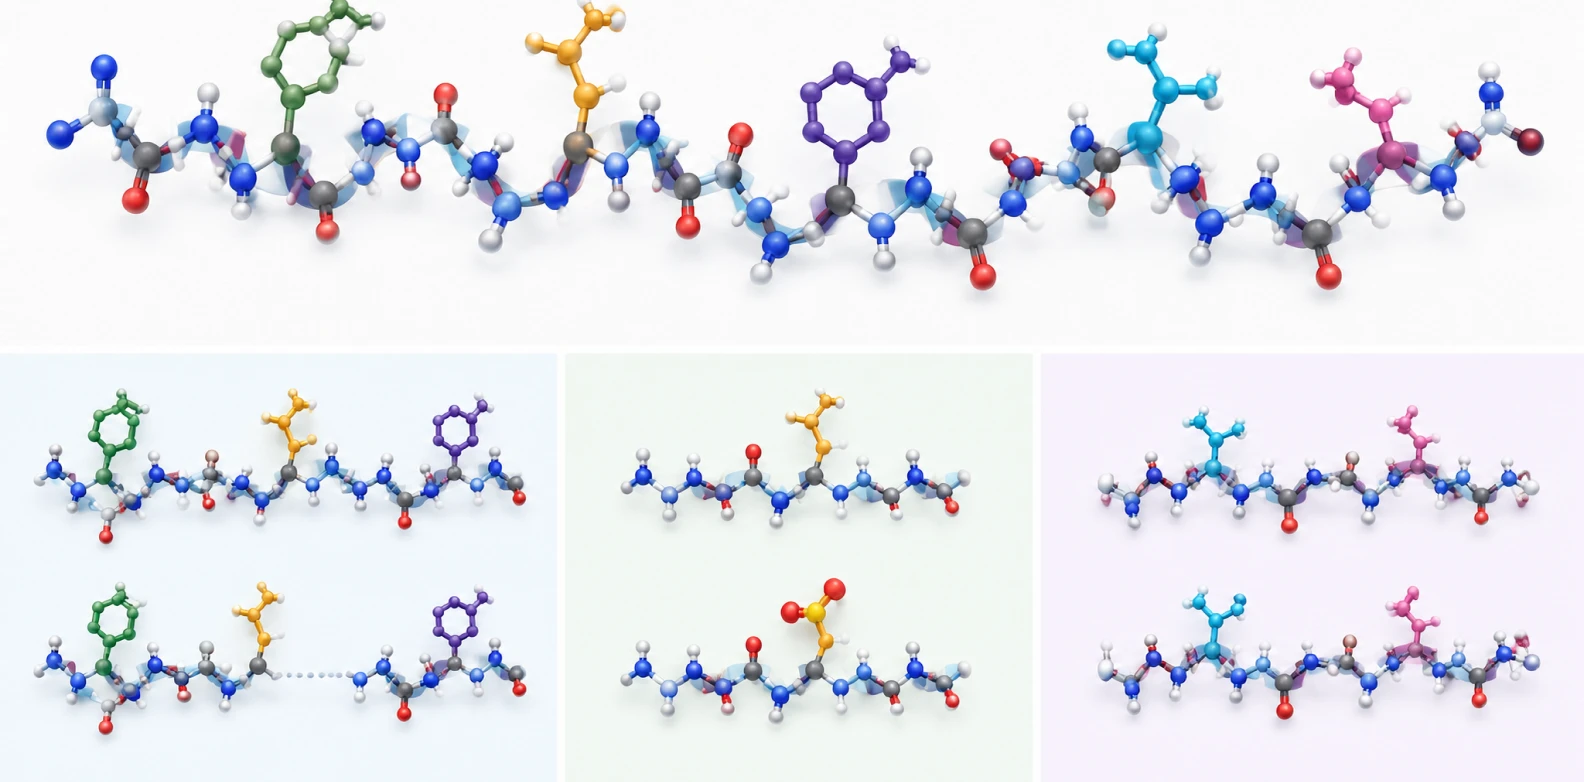
Stratégies analytiques avancées pour le profilage des impuretés
L'établissement de l'identité de l'API nécessite des capacités analytiques qui dépassent les méthodologies standard de contrôle qualité. Une seule analyse par chromatographie en phase liquide à haute performance en phase inverse (RP-HPLC) est insuffisante pour appuyer un dépôt ANDA pour un peptide complexe. Les soumissions réglementaires exigent des techniques analytiques orthogonales pour assurer une résolution complète de tous les variants potentiels.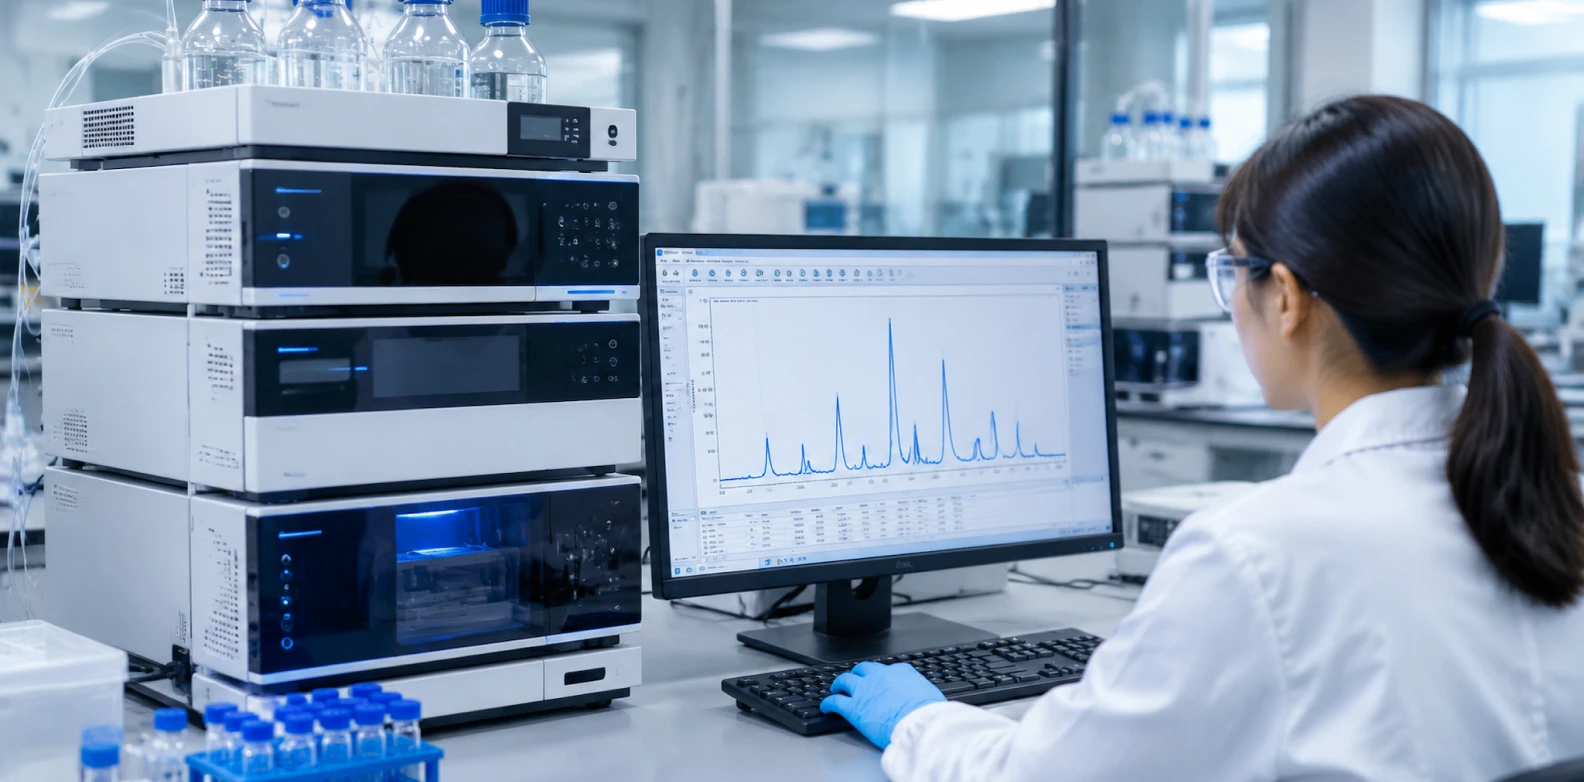
Méthodes HPLC orthogonales
Les CDMO et les laboratoires analytiques doivent développer et valider de multiples méthodes HPLC orthogonales. Cela implique généralement d'analyser l'API générique et le RLD en utilisant différentes chimies de phase stationnaire (ex. C18 vs Phenyl-Hexyl), en faisant varier les niveaux de pH de la phase mobile, ou en employant des mécanismes de séparation fondamentalement différents, tels que la chromatographie échangeuse d'ions (IEX) ou la chromatographie d'exclusion stérique (SEC) pour détecter les agrégats de haut poids moléculaire.
Spectrométrie de masse à haute résolution (HRMS) et cartographie des séquences
La caractérisation définitive des pics d'impuretés inconnus repose sur la chromatographie en phase liquide couplée à la spectrométrie de masse en tandem à haute résolution (LC-HRMS/MS). Des instruments tels que les analyseurs Orbitrap ou à temps de vol (TOF) fournissent des mesures de masse exactes avec une précision de l'ordre du sub-ppm. En utilisant la dissociation induite par collision (CID) ou la dissociation par transfert d'électrons (ETD), les chimistes analystes fragmentent le squelette peptidique pour générer des séries d'ions b et d'ions y. En cartographiant ces modèles de fragmentation, les chercheurs peuvent localiser l'emplacement exact d'un résidu manquant, d'un acide aminé substitué ou d'une modification spécifique au site, reliant de manière définitive le pic chromatographique à une structure chimique spécifique.
Le rôle essentiel des étalons de référence
Bien que la HRMS fournisse des preuves structurelles puissantes, la FDA exige une confirmation empirique pour la validation des méthodes et l'établissement des spécifications. Vous ne pouvez pas vous fier uniquement aux modèles de fragmentation prédits par logiciel pour justifier les seuils d'impuretés. La validation des méthodes analytiques exige la synthèse et l'utilisation d'étalons de référence d'impuretés peptidiques hautement purifiés.
Pendant la phase de développement analytique, les chimistes synthétisent délibérément les séquences de délétion, les épimères ou les produits d'oxydation suspectés identifiés lors des criblages LC-MS initiaux. Ces étalons de référence authentiques sont ensuite dopés dans la matrice de l'API générique. Les chromatogrammes qui en résultent prouvent de manière définitive que les méthodes HPLC validées atteignent une séparation de base entre l'API cible et les impuretés des peptides médicaments spécifiques. De plus, la comparaison des temps de rétention et des spectres de fragmentation de masse exacte des étalons synthétisés avec les pics inconnus du RLD fournit une preuve irréfutable de l'identité chimique.
Contrôle de fabrication et stratégie de chaîne d'approvisionnement
L'identification des impuretés n'est que la moitié de la bataille réglementaire ; les contrôler lors de la mise à l'échelle commerciale est le défi d'ingénierie ultime. Le profil d'impuretés d'un peptide synthétique est intrinsèquement lié aux paramètres de son procédé de fabrication. Le passage d'un lot clinique de 50 grammes à une campagne commerciale de 5 kilogrammes modifie la cinétique thermodynamique, le comportement de gonflement de la résine et la dissipation thermique lors du clivage, autant d'éléments pouvant introduire de nouvelles impuretés.
Par conséquent, les sponsors de génériques doivent s'associer à un CDMO de peptides possédant une profonde expertise à la fois en caractérisation analytique et en ingénierie de procédés robuste. Le CDMO doit mettre en œuvre les principes de la Qualité par la Conception (QbD) pour cartographier les paramètres critiques du procédé (CPP) qui influencent la génération d'impuretés. Par exemple, contrôler la température avec précision lors du clivage de séquences sensibles ou sélectionner des réactifs de couplage optimisés pour minimiser la racémisation. En intégrant un profilage exhaustif des impuretés tôt dans le calendrier de développement, les sponsors peuvent optimiser la voie de synthèse de peptides sur mesure pour garantir que le produit commercial final adhère strictement aux critères d'identité rigoureux de la FDA, accélérant ainsi les voies d'approbation et atténuant le risque de lettres de réponse complète (CRL) coûteuses.
-

Synpeptide
Entreprise spécialisée dans le CRO/CDMO de peptides
L'équipe de recherche de SynPeptide regroupe des chercheurs spécialisés dans la synthèse, la purification et l'évaluation analytique des peptides. Forts des connaissances acquises sur le terrain expérimental des peptides de synthèse sous contrat et des gammes standard, nous diffusons des informations fondées sur des preuves à destination des chercheurs, des responsables du développement pharmaceutique et des développeurs de produits. Les contenus publiés sont vérifiés sur la base des dernières publications scientifiques et des données de contrôle qualité interne. Nous accordons une grande importance à la précision et à la reproductibilité, incarnant la philosophie de SynPeptide consistant à diffuser des informations fiables sur la science des peptides.

























