
个性化癌症疫苗的出现从根本上改变了肿瘤治疗的范式。通过靶向新抗原(Neoantigens)——这是一种仅由患者肿瘤细胞的基因组不稳定性产生、具有独特突变的异常蛋白——这些疫苗能够精准训练患者的免疫系统,使其发起高度特异且强效的抗肿瘤免疫反应,同时完全避开健康组织。然而,这种具有变革意义的个体化疗法引入了前所未有的物流、分析与制造障碍:每一支疫苗都必须为特定的患者“按需(on-demand)”制造。在这种极度对时间敏感的临床环境中,用于这些新抗原的定制多肽合成的周转时间(TAT,Turnaround Time)直接决定了疗法的最终临床可行性。患有侵袭性或晚期恶性肿瘤的患者根本无法等待数月的标准制药制造周期来获取治疗。突破严峻的化学、分析和供应链瓶颈,在4到6周的“静脉到静脉”极限窗口期内可靠地交付符合GMP标准的新抗原多肽,代表着现代个性化免疫疗法所面临的最核心工程挑战。
新抗原多肽独有的分子复杂性
要理解TAT瓶颈,必须认识到新抗原制造与传统制药范式的巨大差异。标准的通用型药物多肽原料药(API),如司美格鲁肽或利拉鲁肽,通常以数十公斤的批次规模进行生产,经过多年的工艺开发得到全面验证,并在全球库存中囤积。相反,新抗原多肽以“文库”的形式——通常每位患者需要10到30条完全独特的肽序列——以仅仅毫克级别的数量进行合成,用于立即给药。
根本挑战在于序列的来源。新抗原的氨基酸序列完全由患者的新一代测序(NGS)数据和计算机(in silico)HLA亲和力预测算法决定。序列的化学可行性或“可制造性”绝不是选择过程中的考量因素。因此,化学工程师绝对没有机会进行广泛的工艺开发、路线探索或经验优化。合成平台必须具备极高的稳健性,确保在第一次尝试时就能成功组装任何预测出的随机序列。
这些由算法生成的新抗原经常包含异常“困难”的化学基序。它们通常包含极长的疏水性片段(如聚缬氨酸、聚异亮氨酸或聚亮氨酸)、连续的带有庞大保护基的残基,或极易自发形成紧密堆叠的分子间β-折叠的聚集倾向区域。在室温下进行的传统固相多肽合成(SPPS)中,这些困难序列会导致严重的树脂收缩、限制溶剂渗透并导致氨基酸偶联不完全。不可避免的结果是缺失序列和截短杂质的大量积累,这迫使制造商进行昂贵且耗时的重新合成循环,从而导致TAT灾难性的延长。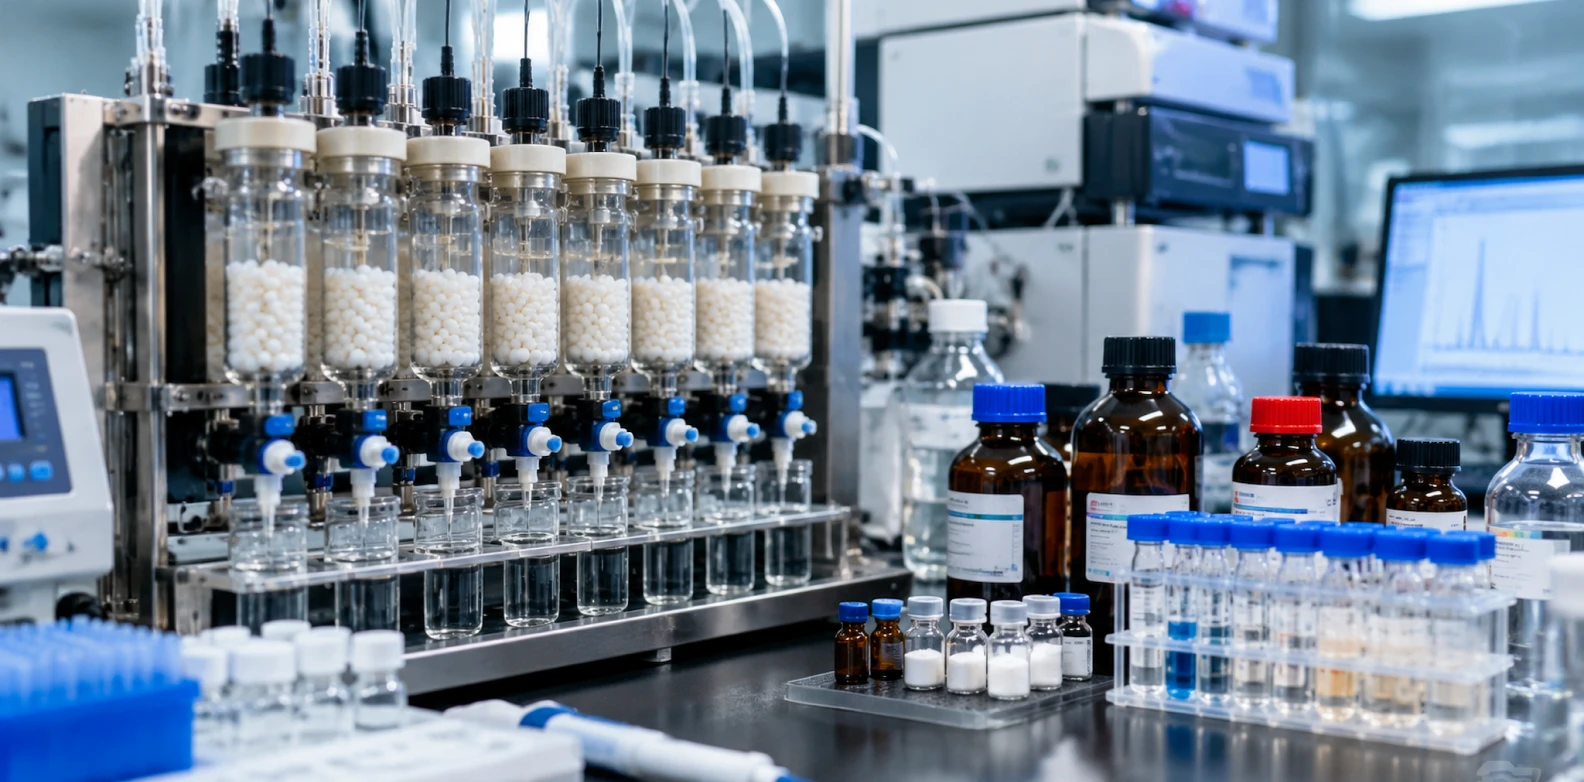
加速上游合成:极速组装的工程解决方案
为了满足个性化癌症疫苗对TAT的严苛要求,制造商必须完全摒弃传统的室温SPPS方案。传统的偶联循环每添加一个氨基酸可能需要耗费60到120分钟。如果使用这种传统方法合成一个包含25个氨基酸的综合新抗原文库,仅仅上游序列组装就会耗尽TAT预算中极其宝贵的一周时间。
微波辅助固相多肽合成 (MW-SPPS)
引入微波辅助固相多肽合成(MW-SPPS)是加速新抗原组装的核心工程杠杆。微波能量能够选择性且瞬间地加热反应混合物中的极性成分。这种快速的热能使聚合物树脂基质达到最佳的溶胀状态,暴露出反应位点,同时显著加速偶联和Fmoc脱保护反应的动力学速率。
至关重要的是,这种靶向热能在物理上破坏了导致困难疏水序列过早发生β-折叠聚集的分子间氢键网络。通过防止不断增长的肽链在固相载体上聚集成团,MW-SPPS即使在空间位阻严重的区域也能确保高偶联效率。因此,MW-SPPS将单个氨基酸的偶联时间从几个小时压缩到仅仅2至5分钟。这种技术飞跃使得一条高度复杂的30残基新抗原能够在单个工作日内从C端到N端完成全长组装。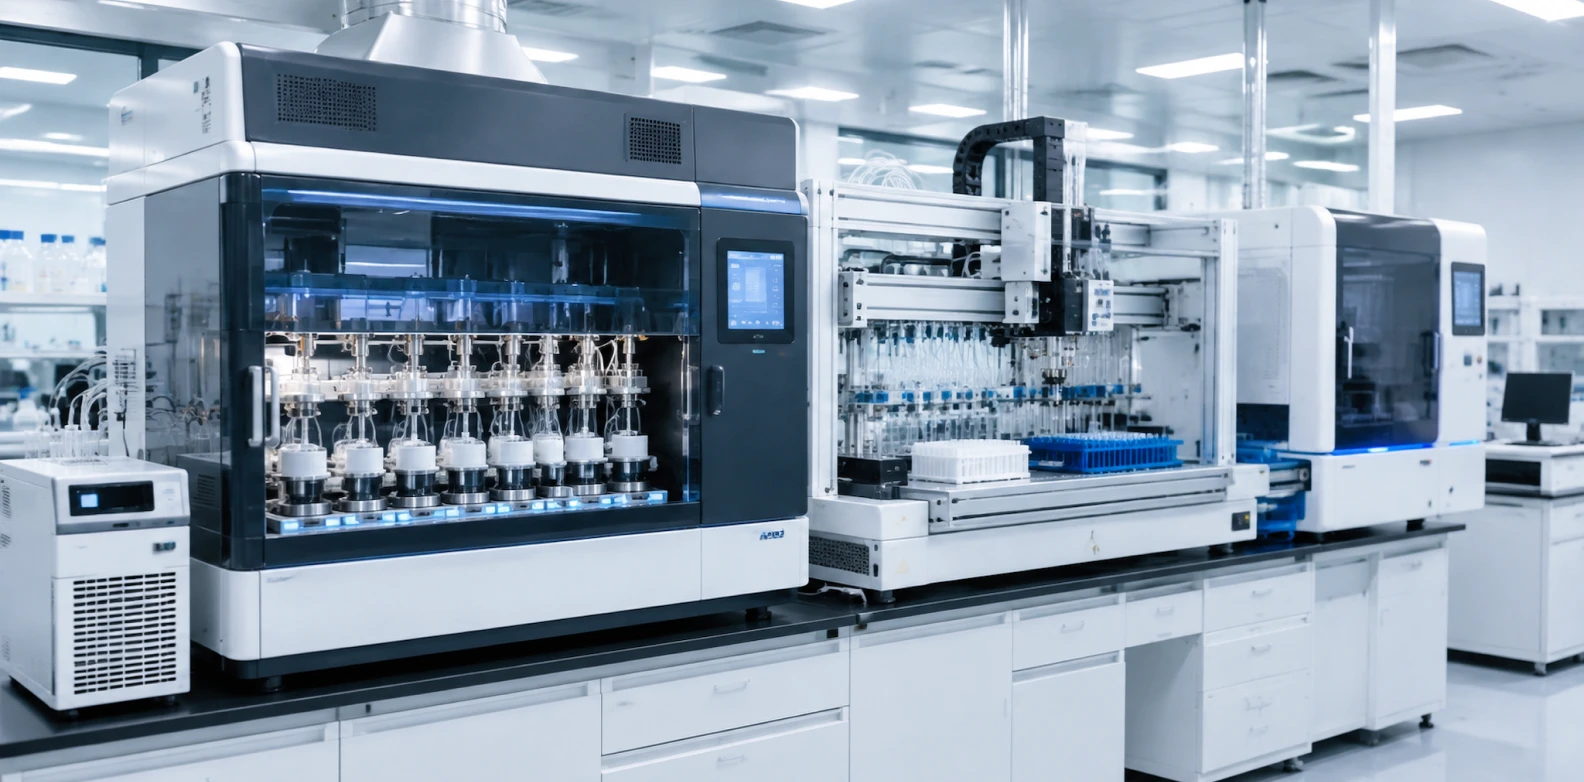
高通量并行合成自动化
由于单一的个性化疫苗配方需要包含多种不同序列的多肽池以防止肿瘤发生免疫逃逸,串行的、逐条合成的模式在数学上根本无法满足4周的TAT要求。最先进的CDMO设施部署了全自动、高通量的并行合成仪。这些机器人液体处理平台可以在平行的反应容器中同时组装24到48条独特的多肽序列。通过利用统一的溶剂分配系统、自动化的氨基酸称重和集成的裂解模块,并行自动化大幅压缩了上游制造的时间表,将数周的手工劳动转化为几天的自动化执行,适用于个性化文库和大规模多肽合成的无缝对接。
突破下游纯化与分离瓶颈
虽然微波技术和并行自动化极大地加速了上游合成并降低了风险,但下游处理——特别是制备型高效液相色谱(prep-HPLC)纯化和最终的冷冻干燥——往往成为整体TAT中的主要瓶颈。
预测性正交纯化策略
由于新抗原序列是由肿瘤突变随机产生的,而非为了化学可制造性而优化的,因此从裂解反应器中产出的粗品纯度差异极大。一个包含20条新抗原多肽的标准文库中,可能既有纯度极高、极易分离的亲水性序列,也混杂着被结构极其相似的缺失肽和截短序列严重污染的复杂疏水性多肽。
如果在整个文库中普遍依赖单一的常规RP-HPLC梯度,必然会导致困难序列的纯化失败,出现分离度差、峰重叠和多次纯化失败的情况。为了保证在第一次尝试时就能快速放行,先进的制造设施部署了预测性色谱建模技术。通过分析序列的理论等电点(pI)、疏水性指数和净电荷,复杂的软件模型甚至在粗肽注入色谱柱之前就能预测出最佳的纯化条件。
纯化系统会自动选择正交的流动相,而不是依赖人工试错。例如,系统可能会对标准的亲水性分离使用低pH值的TFA(三氟乙酸)梯度,但随后自动切换至高pH值的醋酸铵或碳酸氢铵缓冲液,以剥离疏水序列中顽固的共洗脱药物多肽杂质。通过在第一遍纯化时就做对,制造商为TAT节省了关键的数天时间。
加速溶剂脱除技术
标准的HPLC馏分冷冻干燥需要深度冷冻和高真空升华,这一过程通常每个批次需要耗费3到5天。为了绕过这个瓶颈,极速合成设施采用了超快速、高通量的离心蒸发或闭环喷雾干燥技术。这些先进的溶剂脱除技术可以在几个小时内分离出干燥的多肽粉末,在最终的API分离步骤中节省了关键的天数,并加速了向质量控制环节的过渡。
通过“平台方法”简化QA/QC与批次放行流程
在传统的制药生产中,单个临床批次的质量保证(QA)和质量控制(QC)放行流程可能需要长达3到5周。这涉及详尽的分析测试、方法验证和质量审查——这个时间跨度与个性化肿瘤学的紧迫性完全不兼容。如果一个癌症疫苗文库包含20条独特的多肽,应用传统的测试范式将需要生成20份独立的分析证书(COAs)、运行20次独立的内毒素测试,并验证20种截然不同的、针对特定序列的HPLC方法。
为了克服这种难以逾越的行政和分析负担,包括美国FDA和EMA在内的监管机构越来越倾向于接受针对个性化癌症疫苗的“平台方法(Platform Approaches)”。在这种范式下,制造商预先对整个SPPS设备链、纯化硬件、原材料以及通用的分析方法(例如通用的UPLC-MS梯度)作为一个具有凝聚力的平台进行极其严苛的验证。
通过利用经过认证的、高度表征的多肽杂质对照品来验证通用分析平台参数,CDMO可以大幅减少甚至完全消除每个患者批次所需的针对特定序列的方法验证工作量。高分辨质谱(HRMS)成为了主要的、决定性的放行工具。HRMS仪器瞬间提供精确质量测量和序列确认,允许QA团队在不运行耗时的特定序列保留时间研究的情况下验证分子保真度。这种监管灵活性和对平台验证的依赖将QC放行的时间表从数周压缩至短短几天。
整合供应链:从基因测序到注射器
临床医生衡量的终极TAT指标是“静脉到静脉(vein-to-vein)”时间——即从切除患者的肿瘤活检样本,到对患者进行最终无菌疫苗的静脉或皮下注射的总持续时间。要实现可靠的4周静脉到静脉TAT,需要在临床测序实验室、生物信息学新抗原预测平台以及实际制造车间之间实现无缝的物流和数字整合。
先进的制造合作伙伴正在积极实施安全的数字集成工具。在这些完全互联的生态系统中,生物信息学算法通过安全的API将预测出的新抗原序列直接导入自动SPPS软件中,彻底消除了人工抄写数据的延迟和数据录入错误。此外,由于原材料短缺(例如突然缺乏某种特殊的Fmoc保护氨基酸或裂解捕获剂)可能会瞬间使一个极其时间敏感的个性化批次脱轨,制造商必须在现场维持稳健的、经过预先结清和QC放行的所有潜在构建模块的庞大库存。
通过将快速的并行微波合成、基于机器学习驱动的预测性纯化以及基于平台的分析放行整合在单一的、高度集成的多肽CDMO设施内,制药行业正在成功地攻克TAT瓶颈。这种全面的工程和监管对齐正在将个性化新抗原疗法从物流上的不可能,转化为全球肿瘤患者可规模化的、挽救生命的临床现实。
-

Synpeptide
多肽专业CRO/CDMO企业
SynPeptide研究团队汇聚了一批专注于多肽合成、纯化与分析评估的研究人员。基于受托合成产品与常规目录多肽实验一线积累的实践经验,我们面向科研人员、制剂开发人员和产品开发者,发布有据可依的专业内容。所有发布内容均依据最新学术文献并结合公司内部质量管理数据进行了验证,重视准确性与可重复性,践行SynPeptide「恰当传播多肽科学信息」的理念。

























