
为仿制多肽治疗药物获得简略新药申请(ANDA)批准的关键,在于证明其与参比制剂(RLD)在分子层面的绝对等效性。由于多肽复杂的结构变异性以及传统分析表征手段的局限性,美国食品药品监督管理局(FDA)历史上一直对仿制多肽设置了严格的监管壁垒。根据现行的FDA合成多肽仿制药指导原则——特别是针对胰高血糖素(glucagon)、利拉鲁肽(liraglutide)、奈西立肽(nesiritide)、特立帕肽(teriparatide)和替度鲁肽(teduglutide)等药物——申办方必须通过实证数据证明“原料药一致性(API sameness)”。这一标准要求进行极其严苛、高分辨率的杂质谱分析。仿制药申办方不仅要确认活性序列,还必须证明其合成路线没有引入与重组或既往合成的RLD相比可能引发不良免疫原性反应的、未表征的全新工艺相关杂质。
FDA关于多肽一致性与杂质限度的监管要求
FDA针对复杂仿制多肽监管框架的核心在于防范免疫原性风险。微小的结构修饰,特别是易于聚集的序列或未表征的降解产物,都有可能引发抗药抗体(ADA)反应,从而导致疗效丧失或严重的过敏性休克。为了降低这一风险,FDA强制要求拟申报的仿制多肽原料药(API)必须展现出与RLD高度可比的杂质谱。
该机构的验收标准定义得极为严格:拟申报仿制原料药中出现的任何新的特定多肽相关杂质,其含量不得超过原料药的0.10%。此外,对于仿制药和RLD中共同存在的杂质,仿制药中每种杂质的水平不得超过在RLD中检测到的水平。如果某种新杂质超过了0.10%的阈值,或者共有杂质显著超过RLD的水平,FDA通常会要求进行全面的体外(in vitro)甚至体内(in vivo)免疫原性评估,这将彻底抵消ANDA申报途径在成本和时间上的优势。
多肽杂质类别的深度拆解
为了达到FDA的一致性阈值,制药申办方及其制造合作伙伴必须全面表征色谱图中的每一个微小色谱峰。多肽杂质通常分为两大类:产品相关杂质(Product-related impurities)和工艺相关杂质(Process-related impurities)。
产品相关杂质(序列变异体)
此类杂质在结构上与目标多肽骨架高度相关,主要来源于固相多肽合成(SPPS)的化学反应。它们通常是同量异位素(具有相同的标称质量)或共洗脱物,因此极难从主峰中分离出来。
- 缺失序列(Deletion Sequences): 当某个氨基酸偶联循环未完全反应时形成,导致生成缺少特定残基的肽链(例如:des-Gly)。
- 插入序列(Insertion Sequences): 由双重偶联错误产生,即在单个循环中同一氨基酸被错误地添加了两次。
- 非对映异构体(差向异构体,Diastereomers/Epimers): 在活化步骤中,L-氨基酸发生消旋(手性转化)形成D-对映异构体所致。组氨酸和半胱氨酸残基对此尤为敏感。由于非对映异构体与目标API具有完全相同的分子量,它们的鉴定完全依赖于高分辨率色谱分离,而无法仅靠常规质谱区分。
- 化学修饰变异体: 包括甲硫氨酸氧化(形成亚砜)、天冬酰胺或谷氨酰胺脱酰胺,以及Asp-Gly或Asp-Ser基序发生天冬酰亚胺环化导致生成β-天冬氨酸异构体。
工艺相关杂质
这些是制造过程中遗留下来的化学残留物,在结构上与多肽链无关。该类别包括残留的有机溶剂(DMF、NMP、乙腈)、缩合试剂、裂解捕获剂(TIPS、EDT)以及反离子(TFA)。虽然在制备色谱纯化过程中通常比序列变异体更容易被清除,工艺相关杂质仍受ICH Q3C和ICH Q3D指南中严格限度的约束。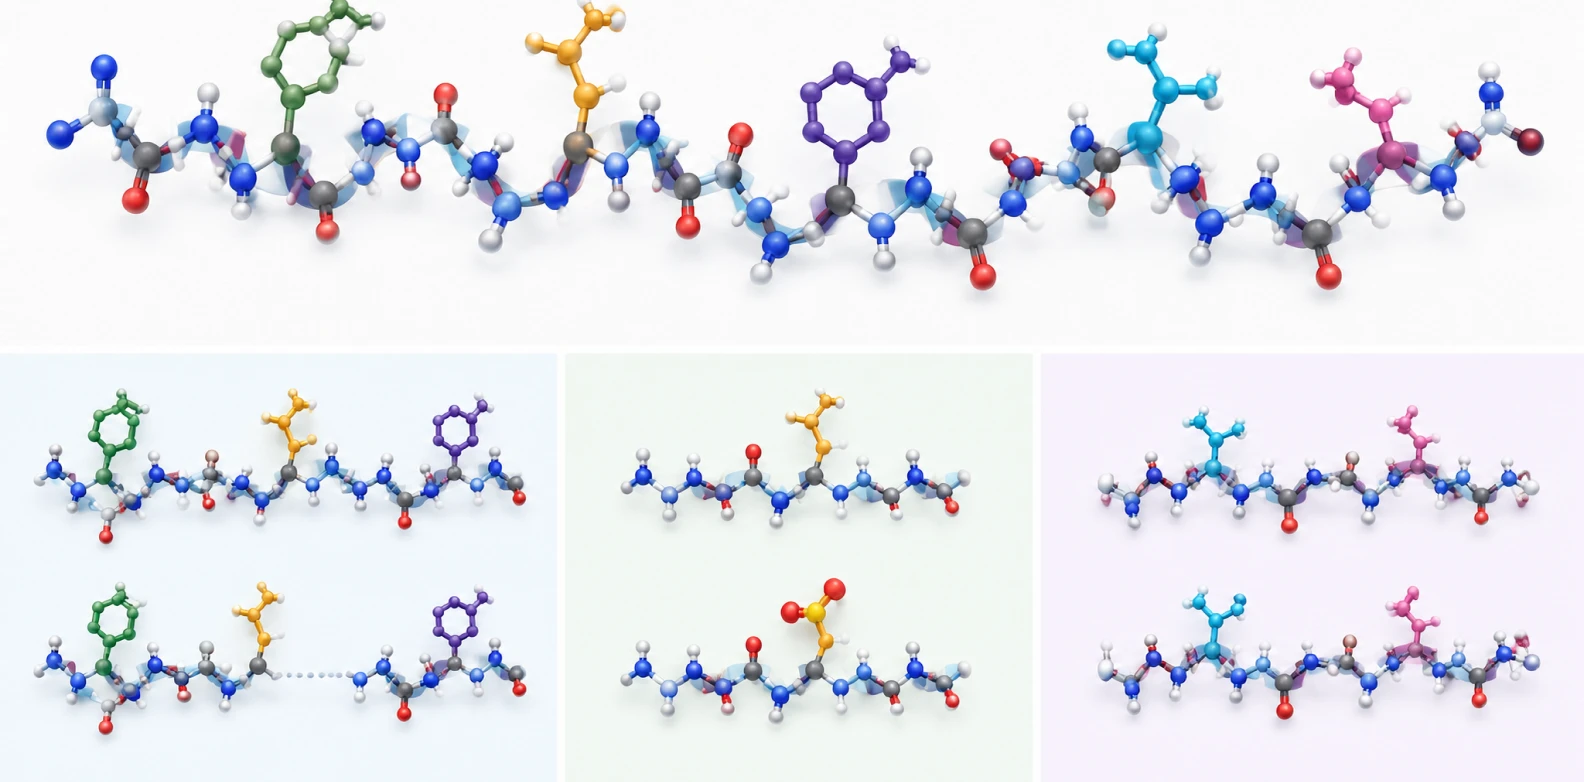
用于杂质谱分析的高级分析策略
确立API的一致性需要超越标准质量控制方法的分析能力。单次反相高效液相色谱(RP-HPLC)运行不足以支持复杂多肽的ANDA申报。监管申报要求采用正交分析技术,以确保所有潜在变异体都能被完全分离。
正交HPLC方法
CDMO和分析实验室必须开发并验证多种正交HPLC方法。这通常涉及使用不同的固定相化学特性(如C18对比Phenyl-Hexyl色谱柱)、不同的流动相pH值,或采用根本不同的分离机制(如离子交换色谱IEX或用于检测高分子量聚集体的体积排阻色谱SEC),对仿制API和RLD进行平行分析。
高分辨质谱(HRMS)与序列图谱分析
未知杂质峰的确证表征依赖于液相色谱联用高分辨串联质谱(LC-HRMS/MS)。Orbitrap或飞行时间(TOF)分析仪等设备能够提供亚ppm级质量精度的精确质量测量。分析化学家利用碰撞诱导解离(CID)或电子转移解离(ETD)技术对多肽骨架进行碎裂,生成b离子和y离子系列。通过对这些碎片图谱进行映射分析,研究人员可以精确锁定缺失残基、替换氨基酸或位点特异性修饰的确切位置,从而将色谱峰与特定的化学结构明确对应起来。
杂质对照品的关键作用
尽管HRMS提供了强大的结构证据,但FDA在进行方法学验证和质量标准设定时要求提供实证数据支持。您不能仅仅依赖软件预测的碎片图谱来证明杂质限度的合理性。验证分析方法需要合成并使用高纯度的多肽杂质对照品。
在分析方法开发阶段,化学家会刻意合成在初步LC-MS筛查中鉴定出的疑似缺失序列、差向异构体或氧化产物。随后将这些经过验证的对照品掺入(Spike)仿制药API基质中。所得色谱图能够确凿地证明,经过验证的HPLC方法成功实现了目标API与特定药物多肽杂质之间的基线分离。此外,将合成对照品的保留时间和精确质量碎片图谱与RLD中的未知峰进行比对,为化学一致性提供了无可辩驳的证明。
制造控制与供应链战略
识别杂质仅仅是监管战役的一半;在商业化放大过程中控制杂质才是终极的工程挑战。合成多肽的杂质谱与其制造工艺参数有着内在联系。从50克的临床批次放大到5公斤的商业化生产,会改变热力学动力学、树脂溶胀行为以及裂解过程中的散热情况,所有这些都可能引入新的杂质。
因此,仿制药申办方必须与在分析表征和稳健工艺工程方面拥有深厚专业知识的多肽CDMO建立合作伙伴关系。CDMO必须实施质量源于设计(QbD)原则,绘制影响杂质生成的关键工艺参数(CPPs)。例如,在切割易受影响的序列时精确控制温度,或选择优化的缩合试剂以最大限度地减少消旋。通过在开发时间表的早期整合详尽的杂质谱分析,申办方可以优化定制多肽合成路线,确保最终商业化产品严格符合FDA苛刻的一致性标准,从而加速审批路径并降低收到代价高昂的完整回复函(CRLs)的风险。
-

Synpeptide
多肽专业CRO/CDMO企业
SynPeptide研究团队汇聚了一批专注于多肽合成、纯化与分析评估的研究人员。基于受托合成产品与常规目录多肽实验一线积累的实践经验,我们面向科研人员、制剂开发人员和产品开发者,发布有据可依的专业内容。所有发布内容均依据最新学术文献并结合公司内部质量管理数据进行了验证,重视准确性与可重复性,践行SynPeptide「恰当传播多肽科学信息」的理念。

























